
Aufrufe: 201 Autor: Rchemsell Veröffentlichungszeit: 20.11.2026 Herkunft: Website


Inhaltsmenü
● Was misst die 99-prozentige Semaglutid-API-Reinheit tatsächlich?
>> Ein praktisches Beispiel: 99 % Peakfläche sind nicht 99 Milligramm
● Semaglutid-Qualitätsprüfung: Identität, Gehalt und Verunreinigungen
● So vergleichen Sie zwei Peptid-COAs, die beide 99 % melden
● Warum hohe Reinheit kein Beweis für Sicherheit, Wirksamkeit oder Haltbarkeit ist
>> Die Qualität des Rohmaterials ist nicht gleichbedeutend mit der Qualität des fertigen Arzneimittels
>> Ein Freigabeergebnis begründet nicht die Haltbarkeit
● Was für Labor- und kosmetische Peptidprojekte zu beachten ist
>> 1. Bedeutet 99 % HPLC-Reinheit 99 % Semaglutid, bezogen auf das Gewicht?
>> 2. Ist 99 % ein universeller regulatorischer Grenzwert für Semaglutid?
>> 3. Können zwei Chargen mit derselben Reinheit unterschiedliche Verunreinigungsprofile aufweisen?
>> 4. Zeigt ein Reinheitsergebnis von 99 %, dass ein Pulver steril ist?
>> 5. Ist Semaglutid-Natrium mit dem Wirkstoff in zugelassenen Arzneimitteln austauschbar?
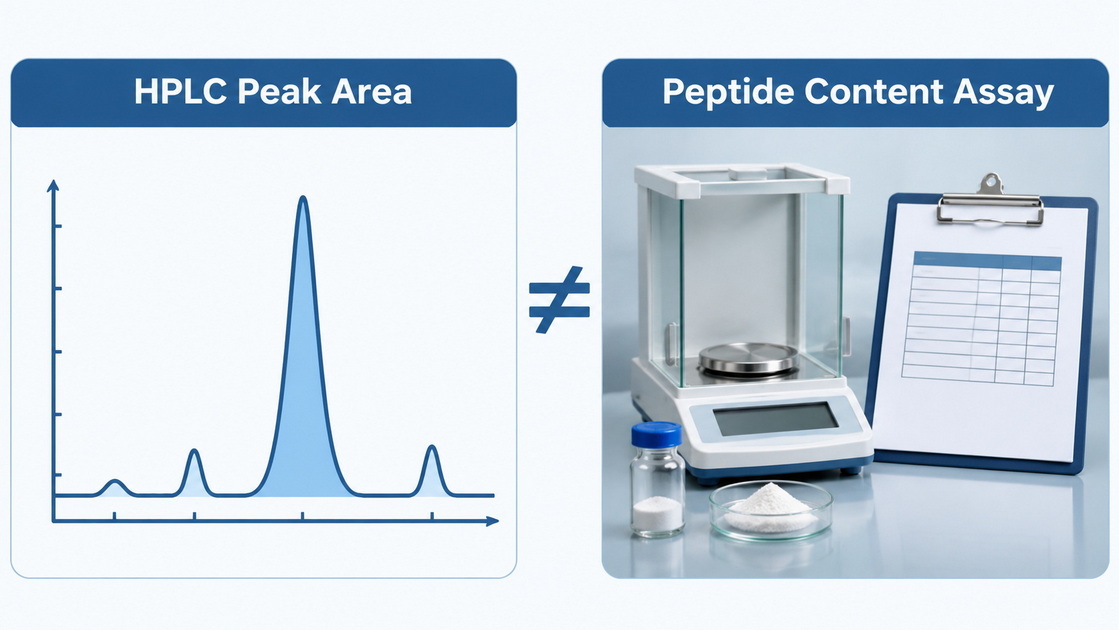
Ein Reinheitsanspruch von 99 % für Semaglutid API kann ein nützliches Laborergebnis beschreiben, sagt Ihnen jedoch nicht, ob ein Material korrekt identifiziert wurde, wie viel Semaglutid es massemäßig enthält oder ob ein daraus hergestelltes fertiges Arzneimittel sicher oder wirksam wäre. Wenn das Ergebnis auf der chromatographischen Peakfläche basiert, beschreibt es den Anteil des gemessenen Signals, der bei dieser Methode dem Hauptpeak zugeordnet wird. Das ist eine engere Aussage als „99 % von allem in der Durchstechflasche ist Semaglutid.“
Für ein Qualitätsteam ist die erste Frage nicht, ob 99 % hoch erscheinen. Es geht darum, was gemessen wurde, an welchem Los und anhand welcher Spezifikation. Bei Für Rchemsell , einen Peptidhersteller, der Laborforschung und kosmetische Entwicklung betreibt, ist diese Unterscheidung von zentraler Bedeutung für die Art und Weise, wie wir Analyseergebnisse diskutieren. Semaglutid ist das Beispiel in diesem Artikel; Für viele Peptidberichte gelten die gleichen Leseprinzipien. Dies ist keine Empfehlung, Semaglutid als kosmetischen Inhaltsstoff zu verwenden oder ein Medikament aus Rohpulver herzustellen.
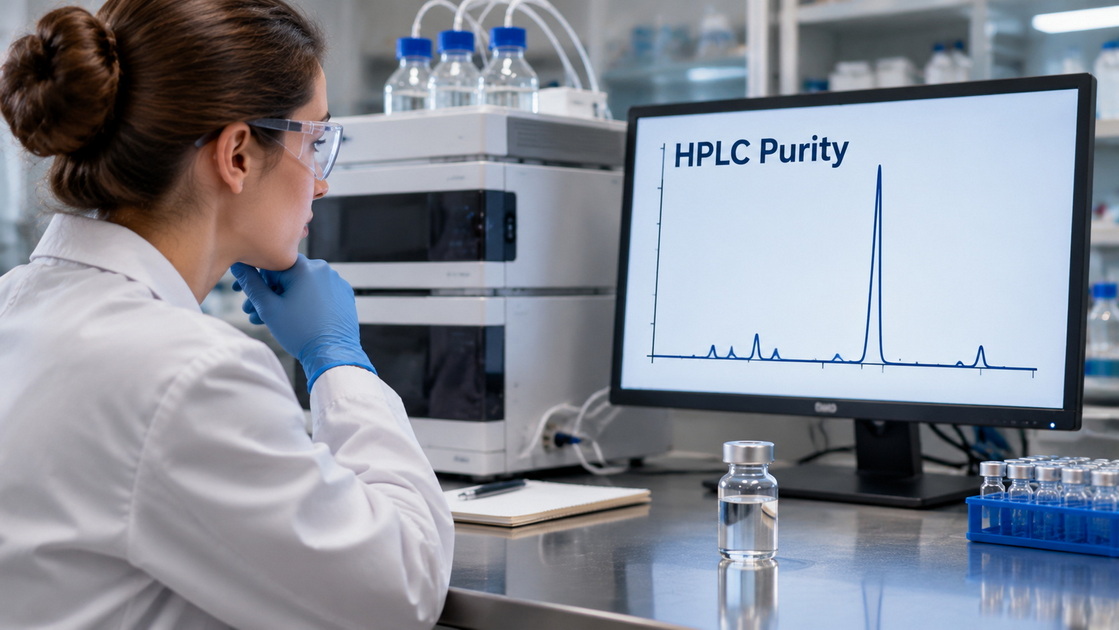
Ein pharmazeutischer Wirkstoff oder API ist der Wirkstoff, der in einem Fertigarzneimittel verwendet wird. Eine Katalogbeschreibung, in der ein Pulver als Wirkstoff bezeichnet wird, ist kein Beweis dafür, dass das Material für ein bestimmtes Arzneimittel geeignet ist. Ebenso ist „99 % rein“ unvollständig, es sei denn, der Bericht identifiziert den Test, seine Berichtsgrundlage und die Charge, auf die er sich bezieht.
Hochleistungsflüssigkeitschromatographie oder HPLC trennt Probenkomponenten und zeichnet ihre Detektorreaktionen als Peaks auf. Ein Bericht kann die Flächenreinheit berechnen, indem die Hauptpeakfläche durch die Gesamtfläche der in die Berechnung einbezogenen Peaks dividiert wird. Das Ergebnis hängt davon ab, was die Methode trennt, erkennt und zählt. Ein Stoff, der unter diesen Bedingungen kein messbares Signal erzeugt, wird nicht unbedingt in der Prozentzahl dargestellt. Eine Komponente, die den Hauptpeak überlappt, erscheint möglicherweise nicht als deutliche Verunreinigung.
Dies macht die Flächenreinheit nicht zu einer schlechten Messgröße. Es macht es zu einem spezifischen. Es ist nützlich, um Ergebnisse zu vergleichen, die mit einer geeigneten, konsistenten Methode generiert wurden. Es wird irreführend, wenn es als austauschbar mit dem Peptidgehalt, einem vollständigen Verzeichnis der Verunreinigungen oder einem Nachweis der pharmazeutischen Eignung behandelt wird.
Angenommen, ein hypothetischer Bericht beschreibt eine 100-mg-Pulverprobe und gibt eine HPLC-Flächenreinheit von 99,0 % an. Diese Zahl beweist nicht, dass die Probe 99 mg Semaglutid enthält. Angenommen, ein separater, geeigneter Test meldet 92,0 Masse-% Semaglutid im Lieferzustand. Unter diesen Annahmen entspricht der Gehalt 92 mg in der Probe. Die Figuren beantworten unterschiedliche Fragen, sodass sie nicht in Konflikt geraten müssen.
Die Berichtsbasis ist ebenso wichtig wie die Anzahl. Ein auf Trockenbasis berechneter Test ist nicht direkt mit einem Ergebnis wie erhalten vergleichbar, da der Nenner unterschiedlich ist. Überprüfen Sie vor dem Vergleich zweier Prozentsätze, ob beide Berichte dieselben Einheiten und dieselben Grundlagen verwenden. Wenn in einem der Berichte diese Informationen fehlen, bitten Sie um Klarstellung, anstatt die Konvertierung selbst vorzunehmen.
Ein nützliches Analysezertifikat (COA) unterscheidet die getesteten Merkmale, anstatt ein einziges Reinheitsergebnis für alle zu verlangen. Die folgende Tabelle zeigt, wie man die Hauptergebnisse liest und die Fragen identifiziert, die sie offen lassen.
| Qualitätsmerkmal | Was das Ergebnis zeigen kann | Was es nicht beweist |
|---|---|---|
| Identität | Ob das Material unter den verwendeten Methoden mit der angegebenen Identität übereinstimmt | Ob das Material alle anderen Anforderungen für seinen Verwendungszweck erfüllt |
| Chromatographische Reinheit | Der Anteil des enthaltenen Detektorsignals, der dem Hauptpeak zugeordnet ist | Die Nettomasse des Peptids oder das Fehlen unerkannter Verunreinigungen |
| Assay oder Inhalt | Die gemessene Menge an Zielmaterial auf einer angegebenen Berichtsbasis | Dass einzelne Verunreinigungen unterhalb ihrer Grenzwerte liegen |
| Verunreinigungsprofil | Welche spezifizierten oder meldepflichtigen Verunreinigungen wurden beobachtet und wie vergleichen sie sich mit den Grenzwerten? | Dass jeder mögliche Schadstoff getestet wurde |
| Wasser oder restliche Lösungsmittel | Die Menge an Wasser oder bestimmten Lösungsmitteln, gemessen durch separate Tests | Sterilität, klinische Sicherheit oder Haltbarkeit |
| Stabilität | Wie sich gemessene Attribute unter definierten Bedingungen im Laufe der Zeit ändern | Diese Ergebnisse gelten für eine andere Verpackung, Formulierung oder Lagerbedingung |
Besondere Aufmerksamkeit verdient die Identität, wenn Produktnamen ähnlich aussehen. Die US-amerikanische Food and Drug Administration unterscheidet Semaglutid-Natrium und Semaglutid-Acetat von den Wirkstoffen, die in zugelassenen Semaglutid-Arzneimitteln verwendet werden. Ein Reinheitsprozentsatz löst diese Unterscheidung nicht auf. Lesen Sie die angegebene Identität und chemische Form, bevor Sie die Ergebnisse vergleichen, und gehen Sie nicht davon aus, dass der gleiche Überschriftenname das gleiche Material bedeutet.
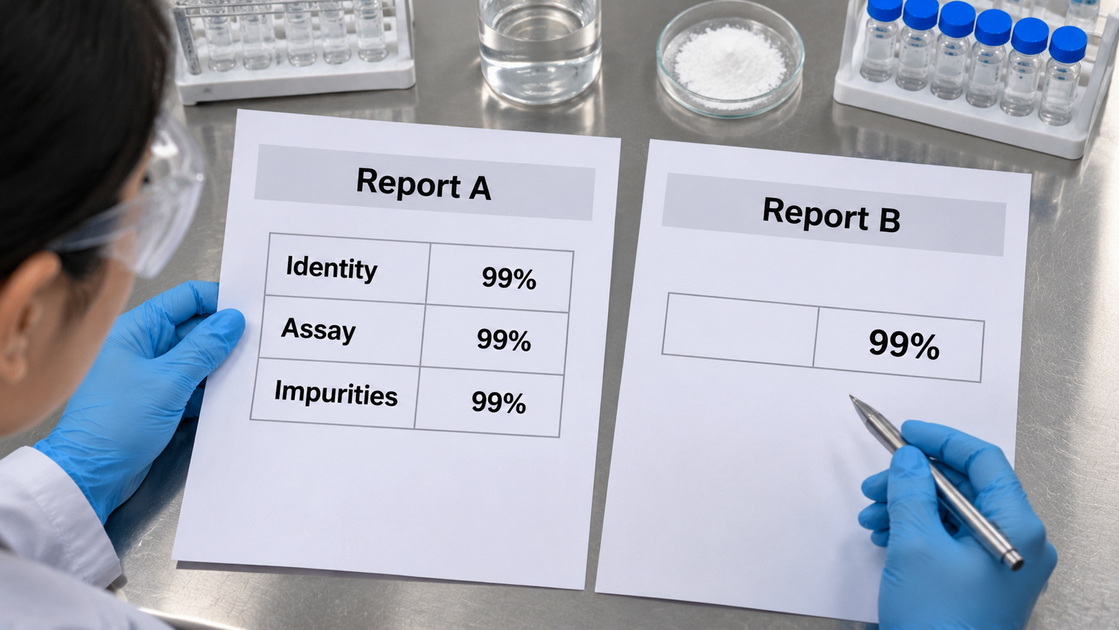
Stellen Sie sich vor, dass Bericht A eine Chargennummer, die Testmethode, ein Ergebnis einer Flächenreinheit von 99,0 %, einen Identitätstest und einen separaten Inhaltstest enthält. Außerdem werden Ergebnisse und Grenzwerte für meldepflichtige Verunreinigungen aufgeführt. Bericht B sagt nur „HPLC-Reinheit: 99 %“, ohne Chargennummer, Methodenreferenz oder Akzeptanzkriterien. Der zweite Bericht ist kein Beweis dafür, dass sein Material schlechter ist. Es gibt Ihnen weniger Beweise, anhand derer Sie eine Entscheidung treffen können.
Ebenso ergibt ein Ergebnis mit einer Streuung von 99,0 % auf mehrere kleinere Peaks nicht das gleiche analytische Bild wie ein Ergebnis von 99,0 % mit einem markanten, nicht identifizierten Peak. Ob eine der Chargen erfolgreich ist, hängt von den vereinbarten Grenzwerten und der Fähigkeit der Methode zur Bewertung der relevanten Verunreinigungen ab. Ein allgemeiner Schwellenwert kann einen individuellen Grenzwert, sofern er angewendet wird, nicht ersetzen.
Überprüfen Sie Berichte für ein Laborprojekt in dieser Reihenfolge:
1. Passen Sie die Chargennummer an. Bestätigen Sie, dass das Echtheitszertifikat genau zu dem untersuchten Material gehört und nicht zu einer Mustercharge oder einer allgemeinen Produktspezifikation.
2. Lesen Sie die Methode und die Berichtsgrundlagen. Bestimmen Sie, ob es sich bei dem Prozentsatz um eine Peakfläche, einen Massenanteil oder ein anderes Ergebnis handelt. Vergleichen Sie unterschiedliche Werte nicht so, als ob sie sich auf derselben Skala befänden.
3. Vergleichen Sie das Ergebnis mit dem Grenzwert. Eine Bestehenserklärung lässt sich leichter beurteilen, wenn im Bericht auch der Messwert und das vereinbarte Akzeptanzkriterium aufgeführt sind.
4. Identifizieren Sie fehlende Informationen. Fragen Sie, ob ein ausgelassenes Attribut nicht getestet, getestet, aber nicht gemeldet oder außerhalb des Projektumfangs beurteilt wurde. Ein leeres Feld ist kein bestandenes Ergebnis.
5. Notieren Sie die Entscheidung. Bewahren Sie die vereinbarte Spezifikation, den Chargenbericht und etwaige schriftliche Klarstellungen zusammen auf. Wenn eine spätere Charge ein anderes Versuchsergebnis liefert, können Sie die Aufzeichnungen vergleichen, anstatt sich auf dieselbe Katalogbeschreibung zu verlassen.
Ein fertiges Arzneimittel wird als Produkt bewertet, nicht als isoliertes Reinheitsergebnis. Seine Formulierung, Stärke, Verpackung, Herstellungskontrollen und Stabilität sind alle wichtig. Ein Ergebnis einer Pulverschüttung kann nicht belegen, dass ein separates Fertigpräparat die gleiche Leistung wie ein zugelassenes Arzneimittel hat. In den Vereinigten Staaten werden zusammengesetzte Arzneimittel keiner FDA-Vorabprüfung auf Sicherheit, Wirksamkeit und Qualität unterzogen. Ein Analysebericht ändert diesen Status nicht.
Auch eine Filterspezifikation oder Aussage zur Gefriertrocknung ersetzt nicht die Fertigproduktkontrolle. Die Ergebnisse der chromatographischen Reinheit, Sterilität und bakteriellen Endotoxine beantworten unterschiedliche Fragen. Ein positives Ergebnis in einer Kategorie begründet nicht die anderen. Aus dem gleichen Grund sollte ein Bericht, der eine hohe Reinheit nachweist, nicht als Genehmigung zur Vorbereitung oder Verabreichung einer Injektion interpretiert werden.
Ein Freigabeergebnis beschreibt das Material zu einem bestimmten Zeitpunkt. Für eine Haltbarkeitsaussage ist ein Nachweis darüber erforderlich, wie sich relevante Eigenschaften während der Lagerung in der Verpackung und unter den beanspruchten Bedingungen ändern. Zwei Chargen können mit der gleichen Reinheit beginnen und dennoch keine vergleichbaren Stabilitätsnachweise aufweisen. Gefriertrocknung beschreibt eine Verarbeitungs- und Präsentationsmöglichkeit; Sie begründet für sich genommen weder eine Aufbewahrungsfrist noch eine Eignung für den menschlichen Gebrauch.
Die gleiche Unterscheidung gilt für Behauptungen über Nebenwirkungen. Die Kontrolle von Verunreinigungen ist ein wichtiger Teil des Qualitätsmanagements, ein Reinheitsprozentsatz kann jedoch nicht vorhersagen, bei wie vielen Patienten eine Nebenwirkung auftreten wird. Ergebnisse wie „weniger Beschwerden“ oder „höhere Wirksamkeit“ erfordern Beweise, die diese Ergebnisse direkt messen. Sie können nicht aus einem Chromatogramm abgeleitet werden.
Beginnen Sie bei Laboruntersuchungen mit dem Ergebnis, das Ihr Team interpretieren muss. Wenn das Experiment davon abhängt, wie viel Zielpeptid vorhanden ist, geben Sie ein Inhaltsergebnis und seine Berichtsbasis an, anstatt sich auf die Reinheit der Peakfläche zu verlassen. Wenn Sie Experimente vergleichen müssen, die Monate im Abstand voneinander durchgeführt wurden, vereinbaren Sie die Rückverfolgbarkeit der Chargen und die Art und Weise, wie Ihr Lieferant Änderungen an der Spezifikation oder der Analysemethode mitteilen wird.
Beginnen Sie bei einem kosmetischen Entwicklungsprojekt mit dem beabsichtigten Inhaltsstoff und der fertigen Formulierung. Überprüfen Sie die Identität der Inhaltsstoffe, die relevante Sicherheitsdokumentation, die Kompatibilität der Formulierung und die Aussagen, die Sie auf dem Zielmarkt machen möchten. Der Rohstoffbericht eines Lieferanten kann als Grundlage für diese Überprüfung dienen, er kann jedoch nicht die Sicherheit oder Eignung des fertigen Kosmetikums belegen. Übertragen Sie Anforderungen an ein Laborreagenz nicht auf eine kosmetische Formel, ohne zu prüfen, was die neue Anwendung erfordert.
Rchemsell meldet eine Peptidreinheit im Bereich von 98–99 % und bietet kundenspezifische Synthese, Tests, gefriergetrocknete Verpackung und Versandkoordination sowie OEM- und ODM-Dienste an. Bei dem Sortiment handelt es sich um eine vom Unternehmen gemeldete Fähigkeit und nicht um eine Garantie dafür, dass jedes Los einer bestimmten Spezifikation entspricht. Vereinbaren Sie bei Sonderanfertigungen, was getestet wird, wie die Ergebnisse gemeldet werden und was passiert, wenn ein Los ein Abnahmekriterium verfehlt, bevor die Produktion beginnt.
Nicht unbedingt. Ein HPLC-Peakflächenprozentsatz beschreibt das Detektorsignal unter der angegebenen Methode. Wenn das Reinheitsergebnis als Peakfläche angegeben wird, ist ein separater Test auf einer angegebenen Basis erforderlich, um den Massengehalt zu bestimmen.
Nein. Eine eigenständige 99-Prozent-Angabe beweist nicht die Einhaltung gesetzlicher Vorschriften. Die entsprechende Spezifikation definiert die Prüfungen, Methoden und begründeten Akzeptanzkriterien für das Material und seinen Verwendungszweck.
Ja. Der gleiche Gesamtprozentsatz kann Unterschiede darin verbergen, welche Peaks vorhanden sind und wie groß sie sind. Überprüfen Sie einzelne und nicht spezifizierte Verunreinigungsergebnisse, sofern diese für die Spezifikation relevant sind.
Nein. Die chromatographische Reinheit ist kein Sterilitätstest und bestimmt nicht den bakteriellen Endotoxinspiegel. Die relevanten mikrobiologischen Kontrollen und Ergebnisse müssen gesondert ausgewertet werden.
Gehen Sie nicht davon aus. Die FDA identifiziert Semaglutid-Natrium und Semaglutidacetat als andere Wirkstoffe als die, die in zugelassenen Semaglutid-Arzneimitteln verwendet werden. Ein Reinheitsergebnis beweist keine Gleichwertigkeit.
1. Sichuan Pengting Technology Co., Ltd. [Wie verbessert das 99 % reine Semaglutid-API die Produktqualität? Prozess, Filtration, Qualität ]. Ursprünglicher kommerzieller Artikel auf Terminologie und Ansprüche überprüft; nicht als Beweis für Wirksamkeit, Sicherheit oder Haltbarkeit verwendet. [Pengtingpeptid ]
2. Internationaler Rat für Harmonisierung. [Q6A: Spezifikationen, Testverfahren und Akzeptanzkriterien für neue Arzneimittelwirkstoffe und neue Arzneimittelprodukte . Allgemeiner Rahmen zur Unterscheidung von Identifizierungs-, Test-, Verunreinigungen- und Akzeptanzkriterien; keine Semaglutid-spezifische Spezifikation. [datenbank.ich ]
3. US-amerikanische Lebensmittel- und Arzneimittelbehörde. [Q2(R2): Validierung analytischer Verfahren ]. Anleitung zu analytischen Verfahren zur Freigabe- und Stabilitätsprüfung und zum Nachweis, dass ein Verfahren für den beabsichtigten Zweck geeignet ist. [FDA ]
4. US-amerikanische Lebensmittel- und Arzneimittelbehörde. [F7: Leitfaden zur guten Herstellungspraxis für pharmazeutische Wirkstoffe . Hintergrundinformationen zu API-Qualitätssystemen, Verunreinigungsprofilen, analytischen Kontrollen und Stabilitätsüberwachung. [FDA ]
5. US-amerikanische Lebensmittel- und Arzneimittelbehörde. [Bedenken der FDA hinsichtlich nicht zugelassener GLP-1-Medikamente zur Gewichtsreduktion . Quelle für die Unterscheidung zwischen zugelassenen und zusammengesetzten Produkten und die Aussagen der Agentur zu Semaglutid-Salzformen. [FDA ]


